
一種新的非動物研究方法,即使已經在實驗室裡發展成熟,也未必能立刻被接受為藥品審查的依據。
藥品進入人體臨床試驗、申請上市等階段,都會涉及主管機關審查。如果法規仍規定某項檢驗必須使用動物,或者主管機關尚未接受新的研究方法,藥廠和研究人員就很難直接改用其他方式。非動物方法能不能真正取代動物實驗,除了技術本身,也和審查制度有很大關係。
2026年10月1日,英國藥品與保健產品管理局(MHRA)公布一項國際合作聲明。聲明由MHRA、歐洲藥品管理局(EMA)、愛爾蘭及瑞士的藥品主管機關共同擬定,並經國際藥品主管機關聯盟(ICMRA)全體會議通過。
ICMRA是由各國藥品主管機關組成的合作平台。這次聲明涵蓋人用藥品的早期研究、非臨床試驗、上市審查與上市後的不同階段,將全面取代動物試驗列為長期目標,並呼籲各國在可行範圍內儘速推進。
你以為藥品上市後,動物實驗就結束了嗎?
聲明中特別提到「批次放行檢驗」。
以疫苗及部分生物製劑為例,產品取得上市許可後,每批生產的產品仍須依規定進行品質檢驗;在部分國家,也會由主管機關或國家實驗室進一步進行批次放行審查。檢驗內容可能包括品質、安全性或效力等項目,而其中部分檢驗至今仍會使用動物,例如部分疫苗與其他生物製劑的檢驗。
和新藥研發階段的試驗相比,這類檢驗有一個值得注意的差別:只要產品持續生產,相關檢驗就可能隨著不同批次反覆進行。如果檢驗仍要求使用動物,動物的使用也可能因此持續下去。
ICMRA認為,在因主管機關要求而使用動物的檢驗中,批次放行是最有機會透過非動物方法大幅減少動物使用的環節之一。
因此,ICMRA呼籲各國主管機關鼓勵非動物檢驗方法的發展、驗證與採用,同時重新檢視現行要求,在已有合適替代方法的情況下,調整或移除原本要求使用動物的規定。
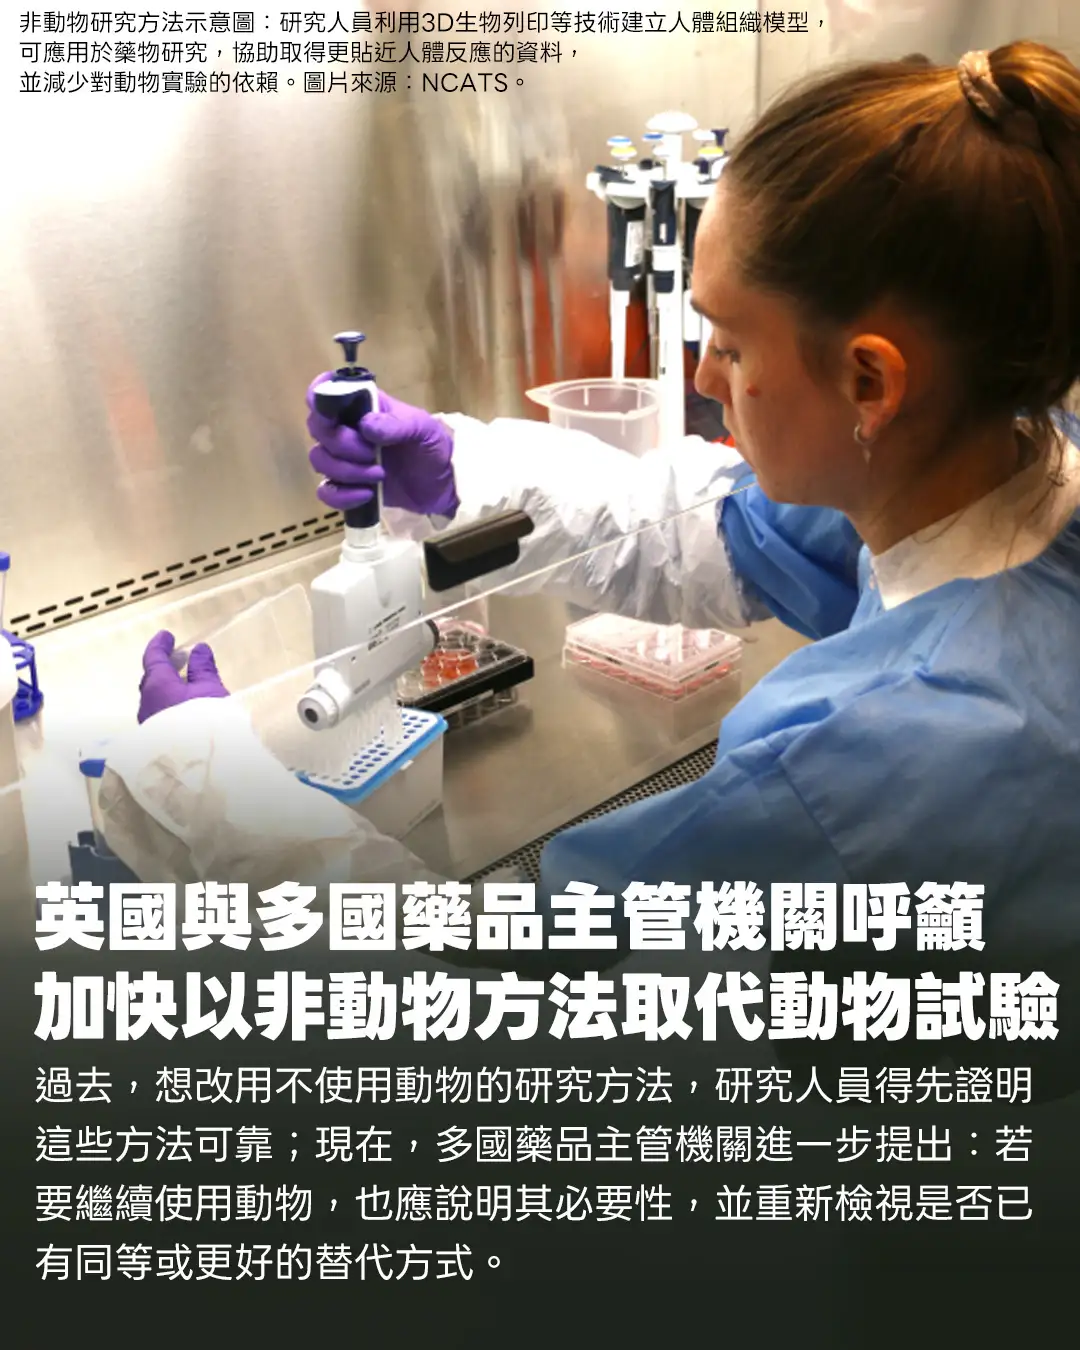
過去改用替代方法要證明,現在繼續用動物也要說明理由
非動物方法要用於藥品審查,必須提出充分證據,說明取得的資料能支持藥品安全性與預期效益的評估。
對批次放行檢驗,ICMRA也呼籲主管機關檢視使用動物的必要性。只有在提出充分科學理由,說明該項檢驗沒有同等或更好的非動物方法可用時,主管機關才應核准使用動物。
依照聲明提出的原則,批次放行檢驗是否繼續使用動物,應重新接受科學上的檢視,不能僅以沿用既有方法作為理由。
藥廠和研究人員必須按照主管機關接受的方式提出資料。主管機關接受哪些證據、要求哪些檢驗,會直接影響實驗室採用什麼方法。
真正的關鍵,是讓新方法進入審查制度
英國MHRA已公布非動物方法的藥品審查指引,並預計在2026年底前建立提前審查機制,讓未使用動物研究開發的藥品,在正式申請上市前,先接受非臨床資料的審查。
MHRA同時也在研究器官晶片、AI預測模型、3D生物列印組織等方法。這些方法可運用人體細胞、組織模型或運算技術,取得藥物安全性和作用相關的資料,減少對其他動物的使用。
一套非動物方法從研究成果成為實際使用的標準,中間還要經過驗證、審查和相關規定的調整。各國後續如何修改檢驗要求、接受非動物證據,會影響哪些動物試驗仍被保留、哪些可以被其他方法取代。
我們期待這份合作能加快非動物方法的實際採用,讓藥品研發與生產逐步減少對動物的依賴,也讓更多動物免於被用於實驗。
延伸閱讀
🔗〈英國正式宣告,朝逐步淘汰動物實驗方向前進!〉
介紹英國2025年11月提出的替代方法路線圖,包括研究資金、技術驗證與分階段目標,補充本次MHRA聲明的政策背景。
🔗〈替代動物實驗再往前一步,歐洲開始收集新方法資料〉
介紹EMA於2026年9月啟動的自願資料提交試辦,說明主管機關如何累積評估非動物研究資料的經驗,為替代方法進入藥品審查建立基礎。
🔗〈FDA最新草案 迎向更貼近人體、更人道的科學新紀元〉
整理FDA在2026年3月提出的指導原則草案,介紹人體細胞、類器官與器官晶片等方法,以及逐步減少藥物開發對動物實驗依賴的方向。